最終更新日:2026年9月23日(本記事は2026年9月時点の公布・施行情報に基づいています。施行の節目ごとに更新します)
2025年(令和7年)5月に薬機法等の改正法が公布され、施行が段階的に進んでいます。
ただ、解説記事の多くは医薬品の安定供給や薬局制度の話で、
医療機器の担当者が知りたい「で、自分は何かしなければいけないのか?」には答えてくれません。
結論から言うと、医療機器・体外診断用医薬品の担当者が確認すべきことは3つだけです。
この記事では、その3つと「なぜそうなるのか」の背景を、一次資料ベースで整理します。
1. 結論:医療機器の担当者が確認することは3つだけ
先に結論を示します。詳しくはそれぞれの章で解説します。
令和8年5月1日以降の申請に適用済みです。未確認なら、いま使っている版のチェックから(→第3章)。
IVDの性能等再評価と、責任役員の変更命令。どちらも医療機器・IVDが対象です。今から社内展開の計画に(→第4章)。
「中程度変更」類型などは医療機器の対象外。社内で聞かれたときに正しく答えられるように(→第5章)。
今回の改正の多く(医薬品の安定供給、薬局の調剤外部委託、濫用対策など)は、医療機器の薬事実務には直接影響しません。一方で、医療機器にも承認申請資料・登録認証制度・責任役員などに関わる変更は確かにあります——それが上の3つの確認と、第3章・第4章の中身です。
2. 令和7年改正の全体像を1分で
正式名称は「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律等の一部を改正する法律」(令和7年法律第37号)、2025年5月21日公布です。
柱は大きく4つで、医薬品・薬局に関する改正が中心ですが、その中に医療機器・体外診断用医薬品(IVD)に関わる変更も含まれています。
- 医薬品等の品質・安全性の確保の強化(品質保証責任者・安全管理責任者の法定化、責任役員の変更命令など)
- 医療用医薬品等の安定供給体制の強化(供給体制管理責任者、限定出荷の届出義務、後発医薬品の基金など)
- 創薬環境の整備(条件付き承認制度の見直し、小児用医薬品開発計画の努力義務化など)
- 薬局機能の強化等(調剤業務の一部外部委託、濫用のおそれのある医薬品の販売方法見直しなど)
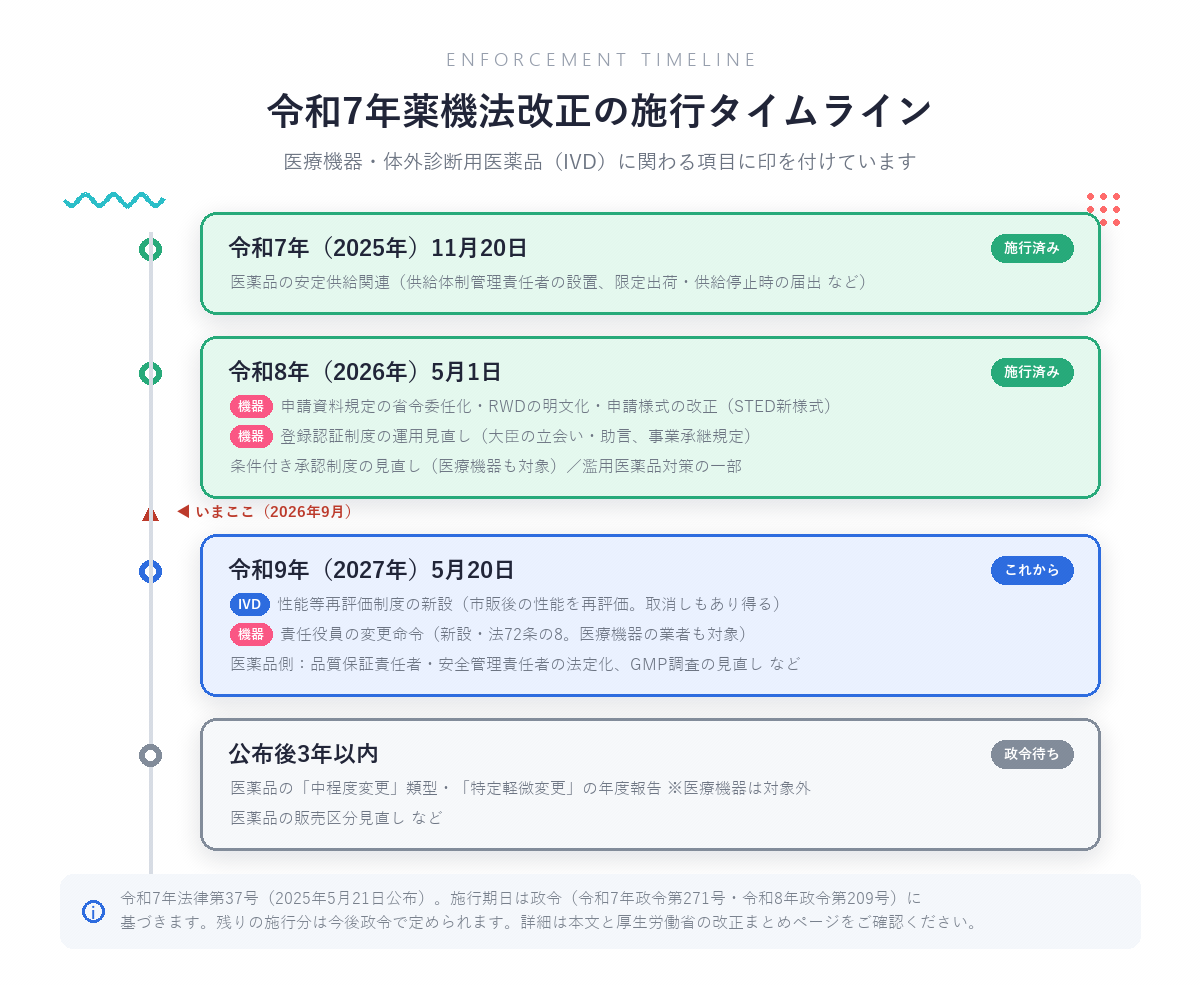
主な施行時期は、令和7年11月20日、令和8年5月1日、令和9年5月20日、そして政令で定められる残りの施行分(公布後3年以内)の、大きく4つのタイミングに分かれています。
この記事の時点(2026年9月)で、最初の2つが施行済みです。
| 施行時期 | 状態 | 主な内容(【機器】【IVD】=医療機器・体外診断用医薬品に関係) |
|---|---|---|
| 令和7年(2025年)11月20日 | 施行済み | 【医薬品】医薬品の安定供給関連(供給体制管理責任者、限定出荷・供給停止時の届出など) |
| 令和8年(2026年)5月1日 | 施行済み | 【機器】申請資料規定の省令委任化とRWDの明文化・申請様式の改正(→確認①)/【機器】登録認証制度の運用見直し/条件付き承認制度の見直し(医療機器も対象)/濫用医薬品対策の一部 |
| 令和9年(2027年)5月20日 | これから | 【IVD】性能等再評価制度の新設(→確認②)/【機器・IVD】責任役員の変更命令(→確認②)/(このほか医薬品側:品質保証責任者・安全管理責任者の法定化、GMP調査のリスクベース化、調剤外部委託など) |
| 公布後3年以内 | 政令待ち | 【医薬品】医薬品の「中程度変更」類型・「特定軽微変更」の年度報告化(→確認③:いずれも医療機器は対象外)/医薬品の販売区分見直し |
※表中の「条件付き承認制度の見直し」と「登録認証制度の運用見直し」は医療機器にも関係しますが、企業側で対応が必要になる改正ではありません(前者は革新的な機器の早期実用化の選択肢が広がる制度改善、後者は認証機関の運用面の整備です)。
3. 確認①:申請様式・STED記載要領の切り替え
実務への影響がすでに出ているのがこれです。
2026年(令和8年)3月31日付けで承認申請の留意事項通知の一部改正(医薬発0331第13号)とSTED記載要領の改正(医薬機審発0331第7号)が発出され、令和8年5月1日以降の申請に適用されています。
STEDは9項目構成になり、第5項目は「注意事項等情報を記載した文書(案)」に変わりました。
すでに適用開始から数か月が経過しています。まだ確認していない場合は、いま使っている様式・記載要領の版をまず確認してください。STEDの書き方そのものは「承認申請書とSTEDの書き方」で詳しく解説しています。
なぜ様式が変わったのか——背景は法律の「構造変更」
「様式が変わった」ことは周知の事実ですが、「なぜ変わったのか」は意外と知られていません。
背景には、法律→省令→通知の3段階の連鎖があります。
| 段階 | 何が変わったか |
|---|---|
| ① 法律(令和7年法律第37号) | 薬機法23条の2の5第3項の資料規定が変わった。改正前は「臨床試験の試験成績に関する資料その他の資料」と法律に直接書かれていたが、改正後は「品質、有効性及び安全性に関する資料として厚生労働省令で定める資料」——つまり資料の中身の決定が省令に委任された |
| ② 省令(整備省令=令和7年厚労省令第117号) | 委任を受けた施行規則114条の19が改正され、リアルワールドデータ(RWD)に基づく資料が申請資料に明記された。使用成績評価の資料(114条の40)も同様。申請様式も省令レベルで改正 |
| ③ 通知(令和8年3月31日発出) | ①②を実務の書式に落とし込むため、留意事項通知とSTED記載要領が改正された。適用はすべて令和8年5月1日で統一 |
一言でいうと、申請資料の具体的な範囲を省令で定める構造に改め、RWDに基づく資料等を申請資料に含めることが明確化されました。その変更に伴い、STEDの様式・記載要領も改正されています。この「なぜ」を知っていると、社内で様式変更の意味を聞かれたときの説明が一段深くなります。
4. 確認②:これから来るもの——令和9年5月20日施行分
まだ施行されていない部分こそ、早めに社内で確認しておく価値があります。
医療機器・体外診断用医薬品(IVD)の担当者に関係するのは、次の2つです。
体外診断用医薬品の「性能等再評価」の新設
新型コロナのように変異の多いウイルス等を検出する検査薬を念頭に、厚生労働大臣が品目の範囲を指定して、承認取得後の性能を再評価する制度ができます。
性能が担保されない場合は承認取消しもあり得ます。
IVDを扱う企業は、施行までに市販後の性能データを収集・評価する体制を検討しておきましょう。
責任役員の「変更命令」
薬事に関する法令違反等があり、役員を変えなければ業務運営の改善が見込まれないと認められる場合に、厚生労働大臣が責任役員の変更を命じられるようになります(新設される法72条の8)。
対象には医療機器の製造販売業者・製造業者も明記されています。
令和元年改正の法令遵守体制(責任役員の明確化)の延長線にある話で、役員教育・体制の再点検につながります。
5. 確認③:医薬品限定の項目を医療機器に当てはめない
改正解説でよく目にする次の項目は医薬品などが対象で、医療機器・体外診断用医薬品には適用されません。社内で「うちも対応が要るのでは?」と聞かれたときに、正しく答えられるようにしておきましょう。
| 項目 | どんな仕組み | 対象 |
|---|---|---|
| 「中程度変更」の新類型 | 製造方法等の一部変更を、申請受理から3か月以内の省令で定める期間内に承認の可否を判断する新しい枠組み | 医薬品・医薬部外品・化粧品・再生医療等製品(医療機器・IVDは含まれない) |
| 「特定軽微変更」の年度報告化 | 品質への影響が小さい軽微な変更を、届出に代えて年度ごとにまとめて報告し確認を受けられる選択制の仕組み | 同上(医療機器・IVDには適用されない) |
| 品責・安責の設置法定化 | 「医薬品品質保証責任者」「医薬品安全管理責任者」の設置を義務化 | 医薬品の製造販売業者(医療機器の三役体制は従来どおり) |
※根拠条文:中程度変更=法14条15項・23条の25第14項/特定軽微変更=法14条20項・23条の25第19項(いずれも医療機器の条文は含まれていません)
つまり、医療機器の一部変更承認申請・軽微変更届の枠組みは、今回の改正では変わりません。
一変と軽微の判断基準は「一部変更承認申請と軽微変更届の違い」で詳しく解説しています。
6. 改正情報の追いかけ方(一次情報源)
残る施行分(中程度変更類型など)の施行期日は今後政令で定められます。二次情報だけで判断せず、次の一次情報源で確認するのが確実です。
- 厚生労働省「令和7年の薬機法等の一部改正について」ページ——法律・政令・省令・通知が施行段階ごとに集約される公式まとめ。まずここをブックマーク
- 官報——政令(施行期日)・省令の公布はここが最速
- PMDAメディナビ——通知・事務連絡の発出をメールで受け取れる無料サービス
- e-Govパブリックコメント——省令案・告示案は施行前に意見募集にかかることが多く、改正の先読みができる
よくある質問(FAQ)
まとめ:影響は限定的。だからこそ3つだけ確実に
この記事の要点は、次の3つです。
- 医療機器の担当者の確認は3つだけ——様式・STEDの切り替え、令和9年5月20日施行分のウォッチ、医薬品限定項目を当てはめない
- 様式改正の背景は、法の資料規定の省令委任化とRWDの明文化。「なぜ」を知っていると社内説明が一段深くなる
- 施行はまだ続く。厚労省まとめページと官報で一次情報を追う。本記事も施行の節目で更新する
薬機法の全体像は「薬機法とは?」、承認申請の基本は「医療機器の承認申請 完全ガイド」、一変・軽微変更届の判断は「一部変更承認申請と軽微変更届の違い」で解説しています。
※本記事は公布・施行情報の要約です。実務の判断にあたっては、必ず法令・政省令・通知の原文をご確認ください。
本記事の根拠(出典)
本記事は、次の公表資料に基づいて作成しています。
- 「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律等の一部を改正する法律」(令和7年法律第37号)の概要(厚生労働省)
- 改正法の公布について(令和7年5月21日付け医薬発0521第1号・産情発0521第4号)
- 改正法の一部の施行に伴う厚生労働省関係省令の整備等に関する省令(令和7年厚生労働省令第117号)の公布について(令和7年11月28日付け医薬発1128第6号・令和8年5月1日施行)
- 厚生労働省「令和7年の医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律(薬機法)等の一部改正について」
- 改正法の一部の施行期日を定める政令(令和8年政令第209号・令和9年5月20日施行)および関係政令・省令の整備(令和8年政令第210号・令和8年厚生労働省令第110号)——いずれも上記の厚生労働省まとめページに掲載

コメント